Öz
Bu makalede 21 haftalık iken ultrasonografi ile konjenital katarakt tanısı konulan fetüs sunuldu. Ebeveynler gebeliğin sonlandırılması ve fetüsün incelenmesine karar verdi. Fetal karyotip için amniyosentez yapıldı. Gebeliğin sonlandırılmasından sonra fetal otopsi yapıldı. Anne ve babanın periferik kan örneklerinden tüm ekzom dizi analizi (Trio-WES) yapıldı. Otopsi patoloji raporunda bilateral ön ve arka subkapsüler katarakt teyit edildi. Tüm ekzom dizi analizinde, konjenital kataraktla ilişkili CRYBB1 geninde daha önce gösterilmemiş, sınıf 3-önemi bilinmeyen varyant (c755A>G [P.Lys252Arg]), fetüsde homozigot, anne ve babada heterozigot saptandı. Elde edilen sonuç genetik olarak izole otozomal resesif konjenital katarakt ile uyumlu bulundu.
Anahtar Kelimeler: Sınıf 3-önemi bilinmeyen varyant (c755A>G [P.Lys252Arg]), konjenital katarakt, otozomal resesif kalıtım
Giriş
Konjenital katarakt, çocuklarda görme kaybının en önemli nedenidir ve insidansı 4000 canlı doğumda 1 olarak bildirilmiştir.1 Konjenital katarakt etiyolojisinde intrauterin enfeksiyonlar, metabolik hastalıklar ve genetik bozukluklar gibi farklı nedenler rol oynar. Katarakt, izole özellik olarak kalıtım gösterebilirken (konjenital katarakt olgularının yaklaşık %70’i), olguların %15’i mikrokornea ve mikroftalmi gibi diğer oküler anomalilerle ilişkilidir. Olguların geri kalan %15’i bir sendromun parçasıdır. Çoğu izole konjenital kataraktın kalıtımı otozomal dominanttır, ancak otozomal resesif ve X’e bağlı formlar da yayınlanmıştır.2,3,4,5 Günümüze kadar izole veya primer konjenital katarakt ile ilişkili 39 genetik mutasyon bildirilmiştir ve bu sayı artmaya devam etmektedir. Bu mutasyonların 26’sı spesifik genlerdedir. Konjenital katarakt için mutant geni bilinen ailelerde mutasyonların yaklaşık yarısı lens ile ilişkili kristalin ve yaklaşık dörtte biri ise konneksinlerdedir.6 Bu olgu sunumunda in utero konjenital katarakt tanısı alan bir fetüs sunulmaktadır.
Case Report
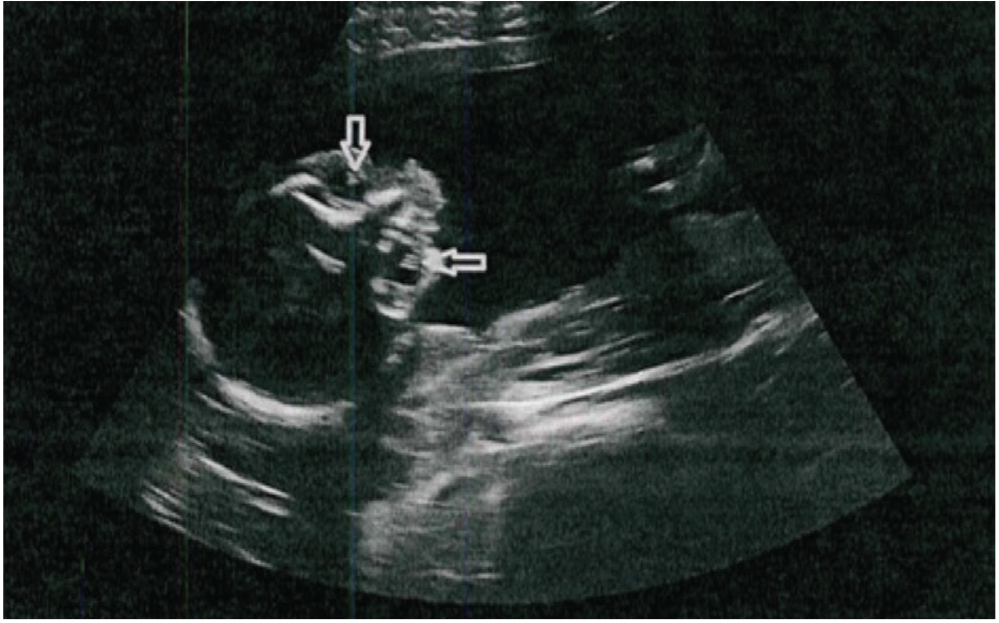
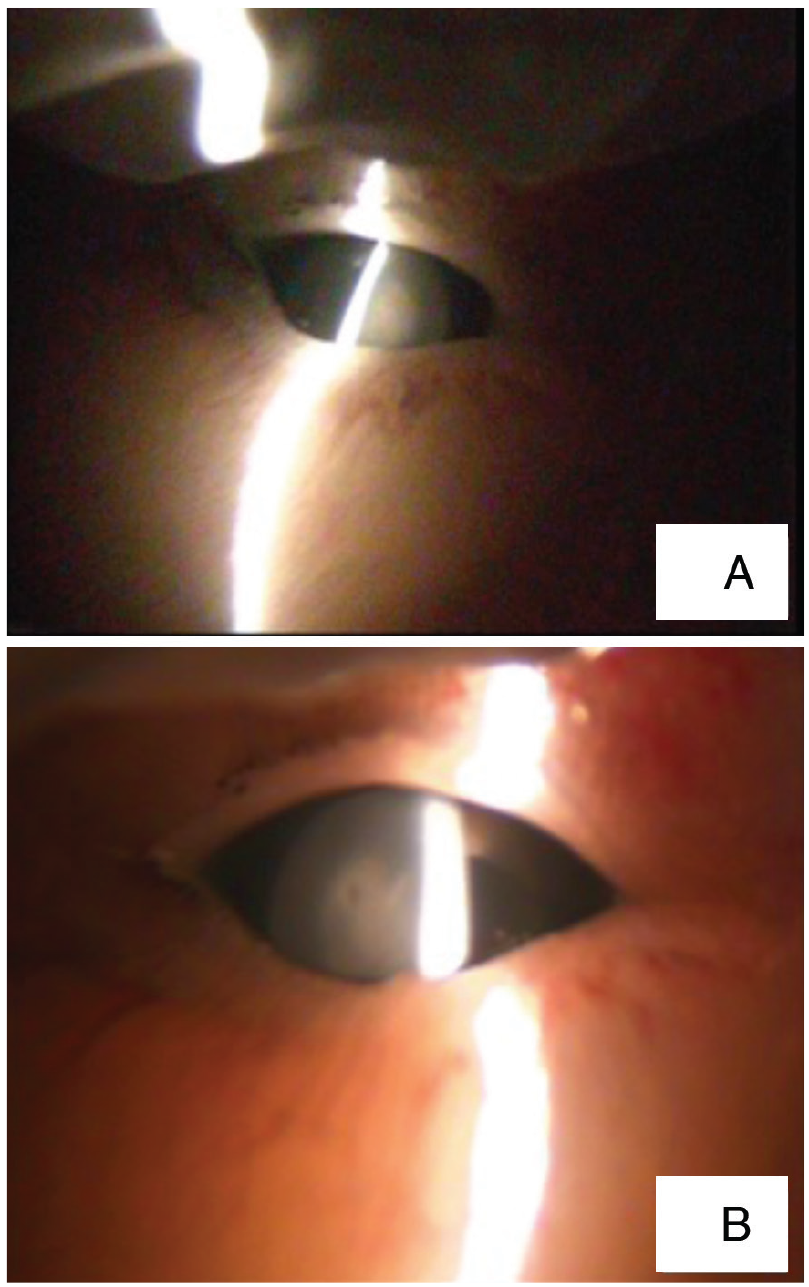
A 35-year-old woman, gravida 1 para 0, at 21 weeks’ gestation following in vitro fertilization was referred to our eye clinic after detection of bilateral dense, echogenic lenses in the fetus on ultrasonographic examination by a perinatologist (). Her medical history was unremarkable in regard to congenital anomalies. She and her husband were second-degree cousins. Maternal hemogram, biochemistry, and microbiologic workup was performed. Amniocentesis was performed for fetal karyotyping and chromosomal microarray analysis. The parents were informed about the treatment and follow-up of congenital cataract and received genetic counseling. Fetal autopsy and next-generation genetic testing were recommended for possible defects which cannot be detected by ultrasonography if the parents decided to terminate the pregnancy. Due to the burden of treatment, with the request of the couple and approval of the Perinatology Council, a medical abortion and autopsy were performed. Whole exome sequencing (trio-WES) analysis was performed using fetal DNA extracted from cultured amniocentesis and parental DNA samples from peripheral blood.
Maternal hemogram and biochemistry results were within normal limits. The results of microbiologic workup were as follows: cytomegalovirus (CMV) immunoglobulin (Ig)G antibody positive (165.1 AU/mL), CMV IgM antibody negative (0.13 AU/mL), herpes simplex virus (HSV) type 2 IgG antibody negative (0.1 RU/mL), HSV type 2 IgM antibody negative (0.1), rubella IgG antibody positive (64 IU/mL), rubella IgM antibody negative (0.35 IU/mL), Toxoplasma IgG antibody negative (0.1 IU/mL), Toxoplasma IgM antibody negative (0.17 IU/mL), Venereal Disease Research Laboratory test negative, and varicella-zoster virus IgG antibody positive (549 mIU/mL). The parents’ ophthalmological examinations were normal and lenses were clear. Ultrasonographic examination of the fetus correlated with the gestational week. Except for bilateral dense lenses, no fetal anomaly was detected. At autopsy, a male fetus consistent with the 20-21 gestational week with broad thumbs and bilateral opaque lenses prediagnosed as cataract and/or persistent hyperplastic primary vitreous was detected macroscopically. The cornea was clear and there was opacity beneath the anterior lens capsule and at the posterior pole (). On microscopic examination, bilateral anterior and posterior subcapsular congenital cataracts were reported, while the vitreous was clear. There were no central nervous system findings. Trio-WES revealed a (class 3) variant of uncertain significance (c755A>G [P.Lys252Arg]) in the CRYBB1 gene, which is associated with congenital cataract, that was homozygous in the fetus and heterozygous in the mother and father. This variant has not been reported in the previous literature.
Olgu Sunumu
Otuz beş yaşında gravida: 1 parite: 0 olan hasta, in vitro fertilizasyon sonrası 21. gebelik haftasında perinatolog tarafından yapılan ultrasonografik muayanede fetüste bilateral yoğun ekojenik lensler saptaması üzerine göz kliniğimize sevk edildi (). Hastanın öyküsünde konjenital anomaliler açısından özellik yoktu. Hasta ve eşi ikinci derece kuzendi. Annenin hemogram, biyokimya ve mikrobiyolojik tetkikleri yapıldı. Fetal karyotipleme ve kromozomal mikroarray analizi için amniyosentez yapıldı. Ebeveynler konjenital kataraktın tedavisi ve takibi hakkında bilgilendirildi ve genetik danışmanlık sunuldu. Ebeveynlerin gebeliği sonlandırmaya karar vermesi durumunda ultrasonografi ile saptanamayacak olası defektler için fetal otopsi ve yeni nesil genetik test yapılması önerildi. ’Tedavinin olası zorlukları nedeniyle çiftin isteği ve Perinatoloji Konseyi’nin onayıyla medikal abortus ve otopsi gerçekleştirildi. Amniyosentez kültüründen alınan fetal DNA ve periferik kandan elde edilen ebeveyn DNA örnekleri kullanılarak tam ekzom dizi analizi (trio-WES) uygulandı.
Maternal hemogram ve biyokimya sonuçları normal sınırlardaydı. Mikrobiyolojik incelemede sitomegalovirüs (CMV) IgG antikoru pozitif (165,1 AU/mL), CMV IgM antikoru negatif (0,13 AU/mL), herpes simpleks virüsü (HSV) tip 2 IgG antikoru negatif (0,1 RU/mL), HSV tip 2 IgM antikoru negatif (0,1), rubella IgG antikoru pozitif (64 IU/mL), rubella IgM antikoru negatif (0,35 IU/mL), Toksoplazma IgG antikoru negatif (0,1 IU/mL), Toksoplazma IgM antikoru negatif (0,17 IU/mL), Zührevi Hastalıklar Araştırma Laboratuvarı testi negatif ve varisella-zoster virüsü IgG antikoru pozitif (549 mIU/mL) olarak saptandı. Ebeveynlerin oftalmolojik muayeneleri normal ve lensleri saydamdı. Fetüsün ultrasonografik muayenesi gebelik haftası ile korele bulundu. Lenslerde bilateral yoğunluk artışı dışında fetal anomali saptanmadı. Otopside 20-21 gestasyon haftası ile uyumlu erkek fetüste, makroskopik olarak başparmakların geniş olduğu ve katarakt ve/veya persistan hiperplastik primer vitreus ön tanısı konan bilateral opak lensler görüldü. Kornea saydamdı ve lens ön kapsülünün altında ve arka kutupta opaklık mevcuttu (). Mikroskobik incelemede bilateral ön ve arka subkapsüler konjenital katarakt mevcuttu ve vitreus saydamdı. Santral sinir sistemi bulgusu yoktu. Trio-WES analizinde konjenital kataraktla ilişkili CRYBB1 geninde (sınıf 3) önemi bilinmeyen varyant (c755A>G [P.Lys252Arg]), fetüsde homozigot, anne ve babada heterozigot saptandı. Bu varyant daha önce literatürde bildirilmemiştir.
Tartışma
Katarakt, kristal lensin kırılma endeksinde farklılıklara neden olan herhangi bir opasite olarak tanımlanmaktadır. Konjenital kataraktların birçok klinik ve genetik varyasyonu vardır. Konjenital kataraktların %8,3 ile %25’inin kalıtsal olduğu ve yaklaşık yarısında kristalin genlerinde mutasyon olduğu düşünülmektedir.6 Kristalin genleri, kristal lens omurgasında bulunan suda çözünebilir proteinlerin %95’inden fazlasını kodlar ve alfa, beta ve gama alt gruplarına ayrılır.7 Normal göz lensinin şeffaflığı ve yüksek refraksiyon kapasitesi, yüksek konsantrasyonlarda ve belirli bir spasyal düzende kristalin proteinlerini içermesine bağlıdır. Kristalin genlerindeki mutasyonların kalıtsal konjenital kataraktın en önemli nedeni olduğu düşünülmektedir.4 Olgumuzda lens şeffaflığı ve homeostazisinde önemli rol oynayan beta kristalini kodlayan CRYBB1 geninde mutasyon saptadık. CRYBB1 gen mutasyonlarına bağlı konjenital kataraktlar daha önce bildirilmesine rağmen, bu nükleotitte mutasyon daha önce bildirilmemiştir. Bu mutasyon (c755A>G [P.Lys252Arg]) önemi bilinmeyen (sınıf 3) bir varyant olarak sınıflandırılmaktadır. Varyantın asemptomatik olan anne ve baba tarafından heterozigot olarak taşınması ve fetüste homozigot varlığı otozomal resesif kalıtımı düşündürmektedir. Otopsi bulguları ve literatür taraması, bu bulguların CRYBB1 geninde yeni bir mutasyona bağlı olduğunu ve izole otozomal resesif kataraktın genetik tanısı ile uyumlu olduğunu düşündürmektedir. CRYBB1 geni, esas olarak erken lens nükleusunda eksprese edilen 252-amino asitlik bir proteini kodlar. Beta-kristalinlerin önemli bir alt birimi olan Beta-B1 kristalin, insan lensindeki toplam çözünebilir kristallerin %9’unu oluşturur ve bu miktar yaşla birlikte önemli ölçüde azalır. Beta B1 kristalinin lens saydamlığının korunmasında önemli olduğu düşünülmektedir.7 CRYBB1 geninde, tüm olgularda bilateral görülen otozomal dominant toz şeklinde katarakta neden olan, lensin esas olarak santral zonunu veya fetal çekirdeğini tutan ancak aynı zamanda korteks, ön ve arka Y-sütür bölgelerini de tutabilen ince, toz benzeri opasitelerden oluşan bir mutasyon saptanmıştır. Hastalarda başka oküler ve sistemik hastalıklara rastlanmamıştır.3 CRYBB1 geninde otozomal dominant konjenital katarakt ve mikrokorneaya neden olan başka bir mutasyon bildirilmiştir. Hastalarda görülen katarakt yoğun ve nükleer olup kortikal lifler ile ön ve arka kutupta opasiteler izlenmektedir.8 CRYBB1 geninde farklı bir mutasyona bağlı otozomal resesif kalıtımlı başka bir konjenital katarakt daha bildirilmiştir ve tüm hastalarda bilateral ve nükleer katarakt izlenmektedir.4
Morfogenez sırasında lens, embriyonik çekirdek oluşumu ile gelişir. Yaşam boyunca, lens lifleri embriyonik çekirdeğin etrafında birikir ve önce fetal nükleer bölgeyi ve daha sonra korteksi oluşturur. Kalıtsal konjenital kataraktlarda lens opaklaşmasının yeri altta yatan genotip hakkında ipucu vermektedir. Genellikle bilateral ve simetrik olan nükleer katarakt yaygındır ve erken gelişimsel gen ekspresyonunda bozukluğa işaret eder. Korteksi etkileyen katarakt nadirdir. Opasifikasyon genellikle dış, üst kortikal bölgede görülürken, çekirdek saydamdır. Bu tür bir katarakt, lens gelişiminin ileri evrelerinde bozukluğa işaret eder.2 Olgumuzda mutant genin fetal nukleusu ileri gelişim evrelerinde etkilediğini düşündüren ön ve arka subkapsüler kataraktlar mevcuttu. Mikrobiyolojik test sonuçları ile enfeksiyöz bir etyoloji dışlandı. Türkiye’de konjenital kataraktlar ile ilgili çeşitli makaleler yayımlanmış olsa da, olgumuz prenatal tanı alan ilk konjenital katarakt olgusudur.9,10
Sonuç olarak, CRYBB1 geninde ön ve arka subkapsüler katarakta neden olan yeni bir mutasyon bildiriyoruz ve mutant genin gelişimin ileri evrelerinde fetal nukleusu etkilediğini düşünüyoruz. Konjenital kataraktların rekürrens riski %25’tir. Günümüzde in utero katarakt tanısında genetik danışmanlık ve doğum öncesi yeni nesil testler en iyi yöntemlerdir.
Dipnotlar
Etik
Hasta Onayı: Alındı.
Hakem Değerlendirmesi
Hakem Değerlendirmesi: Editörler kurulu dışında olan kişiler tarafından değerlendirilmiştir.
Yazarlık Katkıları
Konsept: İ.B., Dizayn: S.A., İ.B., C.B.C., Y.A., Veri Toplama veya İşleme: E.C., S.A., İ.B., C.B.C., Y.A., Analiz veya Yorumlama: S.A., İ.B., C.B.C., Y.A., E.C., Literatür Arama: S.A., Yazan: S.A.
Çıkar Çatışması
Çıkar Çatışması: Yazarlar tarafından çıkar çatışması bildirilmemiştir.
Finansal Destek: Yazarlar tarafından finansal destek almadıkları bildirilmiştir.
Kaynakça
Rahi JS, Dezateaux C, British Congenital Cataract Interest Group. Measuring and interpreting the incidence of congenital ocular anomalies:lessons from a national study of congenital cataract in the UK. Invest Ophthalmol Vis Sci. 2001;42:1444-1448.
Francis PJ, Berry V, Bhattacharya SS, Moore AT. The genetics of childhood cataract. J Med Genet. 2000;37:481-488.
Mackay DS, Boskovska OB, Knopf HLS, Lampi KJ, Shields A. A nonsense mutation in CRYBB1 associated with autosomal dominant cataract linked to human chromosome 22q. Am J Hum Genet. 2002;71:1216-1221.
Cohen D, Bar-Yosef U, Levy J, Gradstein L, Belfair N, Ofir R, Joshua S, Lifshitz T, Carmi R, Birk OS. Homozygous CRYBB1 deletion mutation underlies autosomal recessive congenital cataract. Invest Ophthalmol Vis Sci. 2007;48:2208-2213.
Meyer E, Rahman F, Owens J, Pasha S, Morgan NV, Trembath RC, Stone EM, Moore AT, Maher ER. Initiation codon mutation in beta B1 crystallin(CRYBB1) associated with autosomal recessive nuclear pulverulent cataract. Mol Vis. 2009;15:1014-1019.
Hejtmancik JF. Congenital cataracts and their molecular genetics. Semin Cell Dev Biol. 2008;19:134-149.
Rao Y, Dong S, Li Z, Yang G, Peng C, Yan M, Zheng F. A novel truncation mutation in CRYBB1 associated with autosomal dominant congenital cataract with nystagmus. Mol Vis. 2017;23:624-637.
Willoughby CE, Shafiq A, Ferrini W, Chan LLY, Billingsley G, Priston M, Mok C, Chandna A, Kaye S, Heon E. CRYBB1 mutation associated with congenital cataract and microcornea. Mol Vis. 2005;11:587-593.
Pamukçu K, Üretmen Ö. Konjenital kataraktın tedavisi ve görsel rehabilitasyonu. Türk Oftalmoloji Dergisi 2000;30:134-143.
Yener HI, Gül A, Yasar T, Cınal A. A Family With Congenital Cataract From Grandfather Throughout Grandchildren. Türk Oftalmoloji Dergisi 2009;39:232-235.