Öz
X’e bağlı jüvenil retinoskizis (XLRS), erkekler için karakteristik olarak kabul edilen bir hastalıktır. Bu çalışmada, akraba evliliği mevcut olan bir ailenin XLRS tanısı konan üç kızı sunulmaktadır. Dört ve 15 yaşlarındaki iki kız çocuğunda tipik XLRS bulguları saptandı. Babanın ve 17 yaşındaki büyük kızın fundoskopik muayenesinde bilateral atrofik maküla ve retinal incelme görüldü. Her ne kadar nadir ve erkekler için karakteristik olarak nitelendirilse de, XLRS Orta Doğu ülkelerinde akraba evliliğinde yüksek oranlarda kadınlarda da görülebilir. Oftalmologlar tarafından göz ardı edilebilir ve bu hastalara yanlış tanı konulabilir.
Anahtar Kelimeler: X’e bağlı retinoskizis, akraba evliliği, kistoid maküler ödem, maküler atrofi, optik koherens tomografi
Giriş
Literatürde X’e bağlı retinoskizis (XLRS) nadir olarak bildirilmesine rağmen, XLRS juvenil maküla dejenerasyonunun en sık nedenidir.1,2 Fundus muayenesi ve optik koherens tomografi (OKT) ile tanı konabilir, ancak kesin tanı için elektroretinografi (ERG) gereklidir.1,3,4
Bu çalışmada İç Anadolu bölgesinde akraba evliliği görülen bir ailede XLRS izlenen baba ve 3 kız çocuğuna ait bulgular sunulmuştur. Ailede, baba ve 3 kız çocuğunda XLRS izlenirken, anne ve diğer kız çocuğun göz muayene bulguları normal bulunmuştur. Bu nadir hastalığın tanısı tipik erkek hastalarda bile oldukça zordur ve özellikle akraba evliliği sık görülen ülkelerde, düşük olasılıkla kadın hastalarda da XLRS görülebildiğini vurgulamak istiyoruz.
Case Report
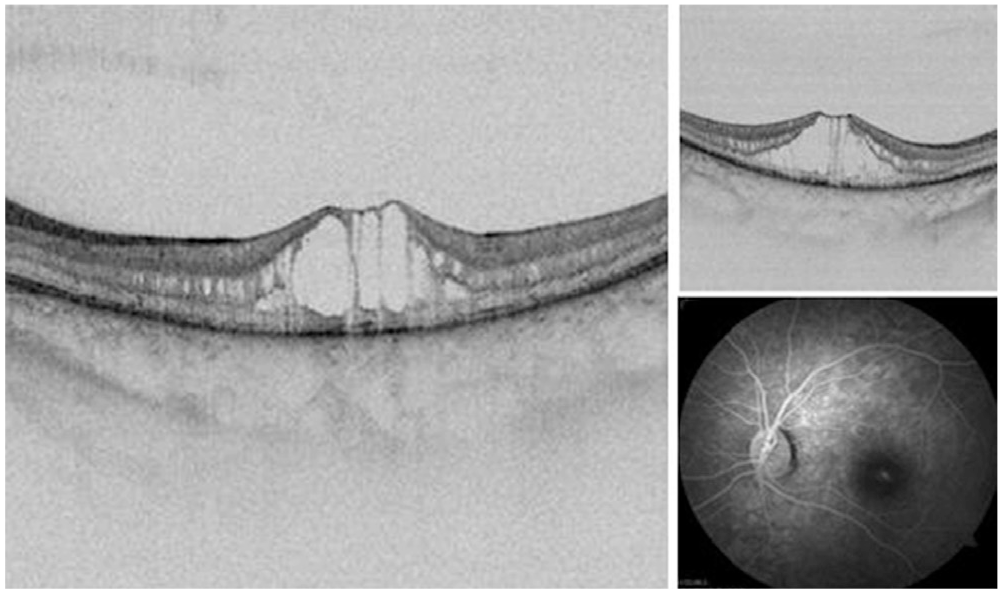
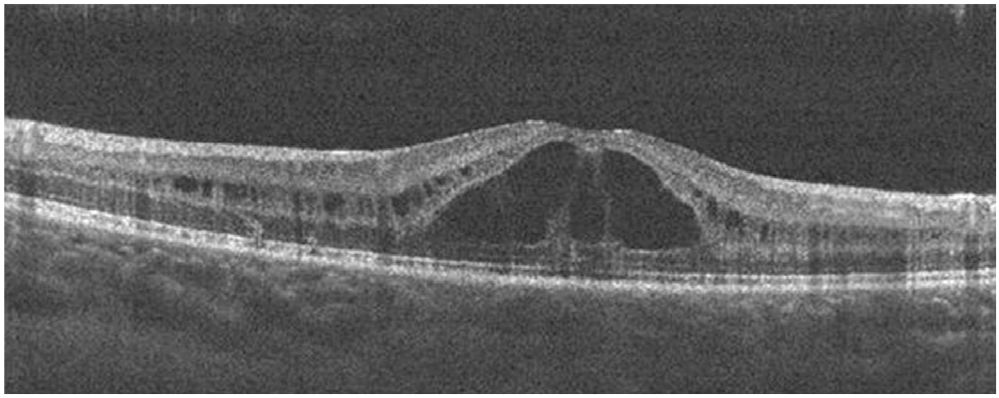
A 15-year-old girl presented to another center with symptoms of poor vision. Her vision was 20/40 in both eyes. She was diagnosed as having idiopathic cystoid macular edema (CME) and referred to our clinic for detailed examination. A space-causing split in the greater hyporeflective neurosensorial retina was detected on OCT imaging (). Numerous tiny perifoveal hyporeflective spaces were detected in the internal and external nuclear layers, mostly in the internal nuclear layer. No fluorescein leakage was detected in fundus fluorescein angiography (FFA) imaging (). Reduced b-wave amplitude was detected on ERG.
OCT: Optical coherence tomography
She was diagnosed as having foveomacular retinoschisis after ophthalmologic examination and imaging. Therefore, all of her family members (mother, father, and 3 sisters aged 4, 11, and 17) underwent a detailed eye examination including best-corrected visual acuity (VA) (using Early Treatment Diabetic Retinopathy Study charts), slit-lamp biomicroscopy of the anterior segment, intraocular pressure measurement using Goldmann applanation tonometry, and dilated fundoscopic examination. Ocular imaging techniques such as digital fundus photography and OCT were also performed. FFA was only performed for the 15-year-old patient who had retinoschisis. ERG was performed in accordance with the International Society of Clinical Electrophysiology of Vision guidelines.
The 4-year-old daughter’s vision was 20/50. Her examination, imaging, and ERG findings were similar to those of her 15-year-old sister ().
OCT: Optical coherence tomography
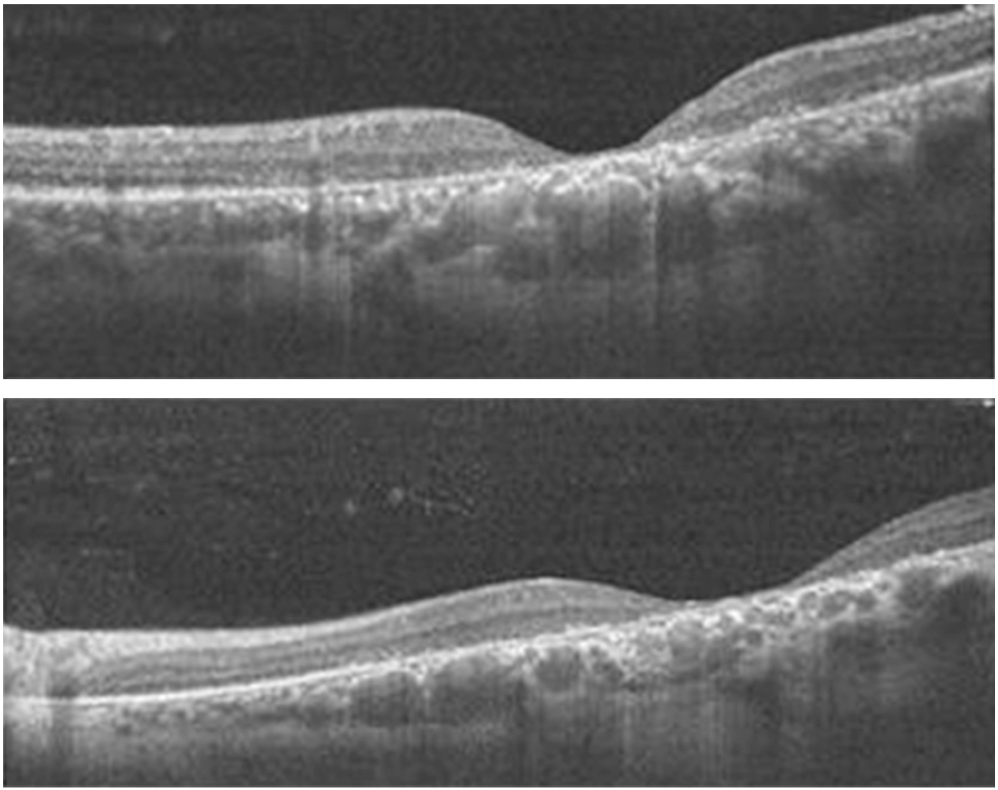
The father, aged 42 years, had symptoms of low vision since childhood, but had never been diagnosed as having XLRS. His VA was 20/125 in the right eye and 20/100 in the left eye. Fundoscopy revealed atrophy in both maculae, and pigment epithelial change was observed. Retinal thinning and atrophy were detected in the macular area on OCT imaging ().
OCT: Optical coherence tomography
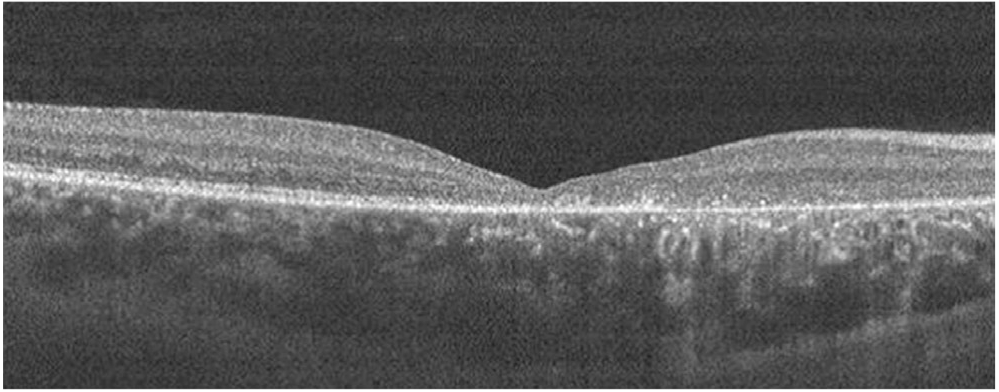
The 17-year-old daughter had not previously consulted an ophthalmologist. Her bilateral vision was 20/100. Macular atrophy and pigment epithelial change were detected on fundoscopy. Retinal thinning was detected in the macular area on OCT imaging (). Unexpectedly, peripheral retinoschisis was not detected in any of the XLRS patients in the family.
OCT: Optical coherence tomography
Although an a-wave typical for XLRS was detected in ERG in the father and the 17-year-old daughter, no attenuation of the b-wave was observed. This might be due to deterioration of the macular pigment epithelium in both patients.
No significant defect was detected in any of the family members on refraction examination.
In the mother and 11-year-old daughter, bilateral vision was 20/20, no ocular pathology was detected, and there were no abnormal findings in ERG.
Olgu Sunumu
On beş yaşında kız hasta az görme şikayeti ile başka bir merkeze başvurdu. Hastanın her iki gözünde görme 20/40 düzeyindeydi. Hasta idiopatik kistoid maküler ödem (KMÖ) tanısı ile daha detaylı araştırma için kliniğimize sevk edildi. OKT görüntülemede hiporeflektif nörosensoriyel retinada boşluğa neden olan dekolman saptandı (). Çoğunluğu iç nükleer katmanda olmak üzere iç ve dış nükleer katmanlarda çok sayıda küçük perifoveal hiporeflektif boşluklar tespit edildi. Fundus floresein anjiyografi (FFA) görüntülemede floresein kaçağı saptanmadı (). ERG’de b-dalgası amplitüdünün azaldığı izlendi.
Oftalmolojik muayene ve görüntüleme sonrası foveomaküler retinoskizis tanısı konuldu. Bu nedenle, diğer tüm aile üyelerine (anne, baba ve 4, 11 ve 17 yaşlarındaki 3 kız kardeş) en iyi düzeltilmiş görme keskinliği (GK) (Erken Tedavi Diyabetik Retinopati Çalışması eşeli kullanılarak), ön segmentin biyomikroskopik muayenesi, Goldmann aplanasyon tonometrisi kullanılarak göz içi basıncı ölçümü ve dilate fundoskopik muayene dahil olmak üzere ayrıntılı göz muayenesi yapıldı. Dijital fundus görüntüleme ve OKT gibi oküler görüntülemeler gerçekleştirildi. FFA sadece retinoskizis olan 15 yaşındaki hastaya yapıldı. ERG, Uluslararası Görme Elektrofizyoloji Derneği kılavuzuna uygun olarak yapıldı.
Dört yaşındaki kız hastada görme 20/50 düzeyindeydi. Muayene, görüntüleme ve ERG bulguları 15 yaşındaki kız kardeşi ile benzerdi ().
Kırk iki yaşındaki babada çocukluğundan beri az görme semptomları mevcut olmasına rağmen hasta XLRS tanısı almamıştı. Babanın GK sağ gözde 20/125, sol gözde 20/100 idi. Fundoskopide her iki makülada atrofi ve pigment epitelinde değişiklikler izlendi. OKT görüntülemede maküler alanda retinal incelme ve atrofi saptandı ().
On yedi yaşında olan kız hastanın, daha önce hiç göz doktoruna başvurmamış olduğu öğrenildi. Hastanın görme düzeyi her iki gözde 20/100 idi. Fundoskopide maküler atrofi ve pigment epitelinde değişiklikler saptandı. OKT görüntülemede maküler alanda retinal incelme saptandı (). Beklenmedik bir şekilde ailedeki hiçbir XLRS hastasında periferik retinoskizis saptanmadı.
Baba ve 17 yaşındaki kızında ERG’de XLRS için tipik olan a-dalgası görülmesine rağmen, b-dalgasında alçalma gözlenmedi. Bu durum her iki hastada da maküla pigment epitelinin hasarına bağlı olabilir.
Aile bireylerinin hiçbirinde refraksiyonda anlamlı bozukluk yoktu.
Anne ve 11 yaşındaki kızında bilateral görme 20/20 idi, oküler patoloji saptanmadı ve ERG’de anormal bulgu yoktu.
Tartışma
XLRS’nin, özellikle akraba evliliklerinden doğan kız çocuklarda ortaya çıkabildiği sınırlı sayıda çalışmada bildirilmiştir.1,5,6 Bu çalışmada, akraba evliliği mevcut olan, idiyopatik maküla ödemi olarak yanlış tanı almış 17 yaşındaki kız hasta ve babada maküler atrofi, diğer 2 kızda (4 ve 15 yaş) ise periferik retinoskizis olmaksızın aktif foveal retinoskizisi izlenen bir aile bildirilmektedir. Foveal retinoskizis yaklaşık tüm hastalarda görülmesine rağmen, erişkin dönemde bazı hastalarda skizis ve kistik değişiklikler kaybolur ve spesifik olmayan maküler görünüm ortaya çıkar. Bu spesifik olmayan görünüm doğru tanıya engel olabilir.7 Literatürde genel olarak 30 yaş üstü olgularda atrofi izlendiği bildirilmiştir, ancak 42 ve 17 yaşlarında olan baba ve kızında maküler atrofi saptadık. Her iki hastada da OKT’de fovea bölgesinde retinal incelme mevcuttu.
Foveomaküler retinoskizis görünümü KMÖ ile karıştırılabilir. Ancak retinoskizisli hastalarda FFA genellikle normaldir ya da maküler alanın kenarlarında hafif hiperfloresan dairesel bir bölge görülür.8 Ailenin KMÖ tanısı ile kliniğimize sevk edilen ilk üyesi 15 yaşında bir kızdı. Bu hastanın FFA sonucunda KMÖ’yü düşündürecek bir kaçak saptanmadı. Dört yaşındaki retinoskizisli kız hastaya ise FFA yapılamadı. Foveal skizis ile karakterize olan Goldmann-Favre sendromu da ayırıcı tanıda akılda bulundurulmalıdır. Otozomal resesif geçiş, şiddetli niktalopi, pigmenter retinopati ve ERG’de a- ve b- dalgalarının alçalması XLRS’den ayırıcı tanıda önemlidir.2
Kaynakça
Gliem M, Holz FG, Stöhr H, Weber BHF, Charbel Issa P. X-linked juvenile retinoschisis in a consanguineous family: phenotypic variability and report of a homozygous female patient. Retina. 2014;4:2472-2478.
George ND, Yates JR, Moore AT. X linked retinoschisis. Br J Ophthalmol. 1995;79:697-702.
Sieving PA, Bingham EL, Kemp J, Richards J, Hiriyanna K. Juvenile X-linked retinoschisis from XLRS1 Arg213Trp mutation with preservation of the electroretinogram scotopic b-wave. Am J Ophthalmol. 1999;128:179-184.
Kumar V. Nasal involvement in X-linked retinoschisis. Indian J Ophthalmol. 2017;65:738-740.
Saleheen D, Ali A, Khanum S, Ozair MZ, Zaidi M, Sethi MJ, Khan N, Frossard P. Molecular analysis of the XLRS1 gene in 4 females affected with X-linked juvenile retinoschisis. Can J Ophthalmol. 2008;43:596-569.
Staffieri SE, Rose L, Chang A, De Roach JN, McLaren TL, Mackey DA, Hewitt AW, Lamey TM. Clinical and molecular characterization of females affected by X-linked retinoschisis. Clin Exp Ophthalmol. 2015;43:643-647.
Ozdemir H, Karacorlu S, Karacorlu M. Optical coherence tomography findings in familial foveal retinoschisis. Am J Ophthalmol. 2004;137:179-181.
Souied EH, Goritsa A, Querques G, Coscas G, Soubrane G. Indocyanine Green Angiography of Juvenile X-linked Retinoschisis. Am J Ophthalmol. 2005;140:558-561.