Öz
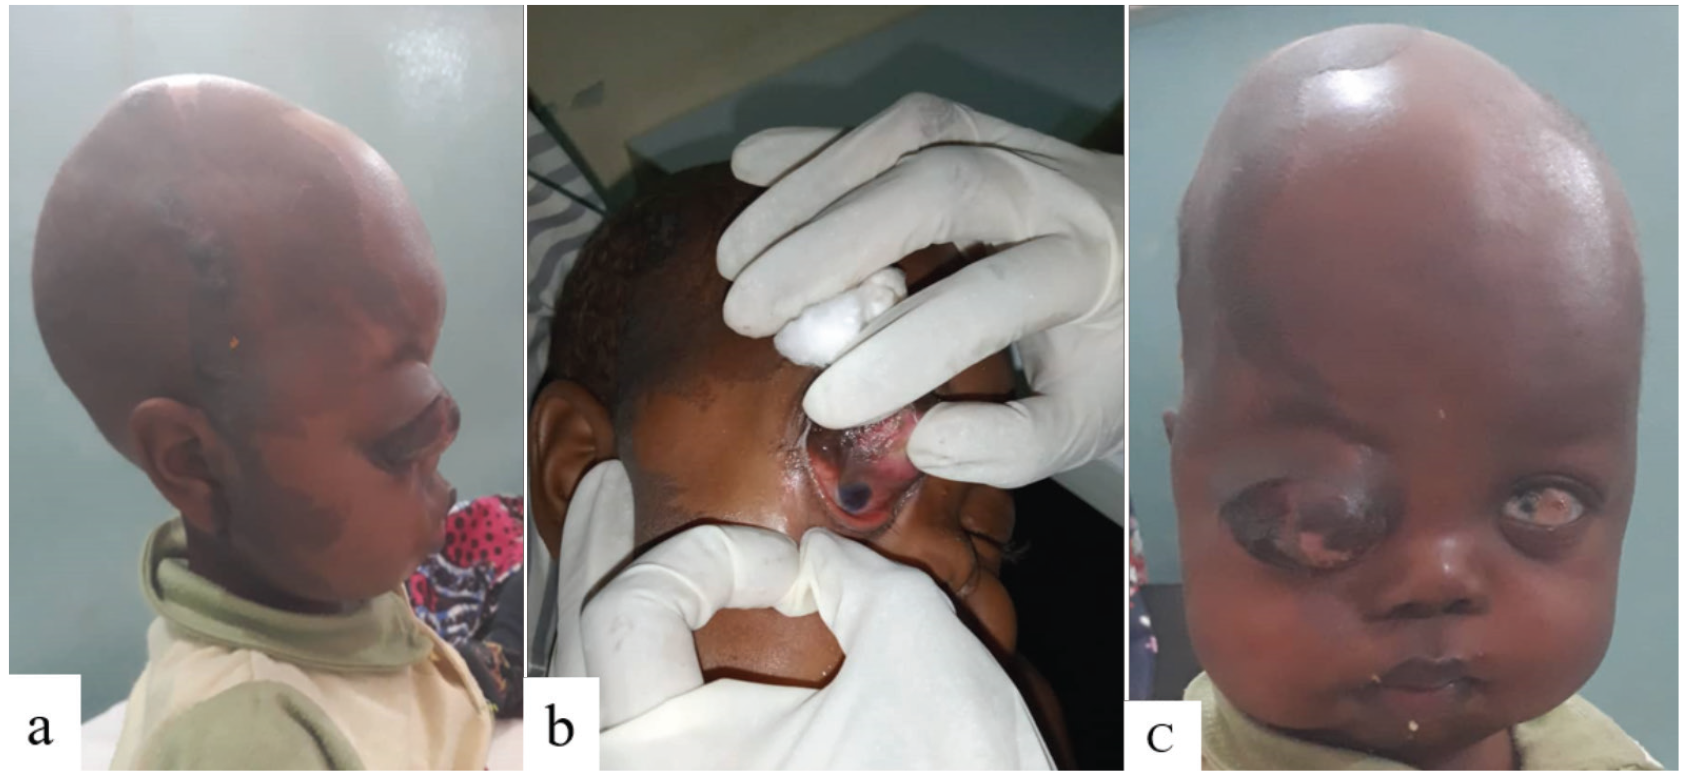
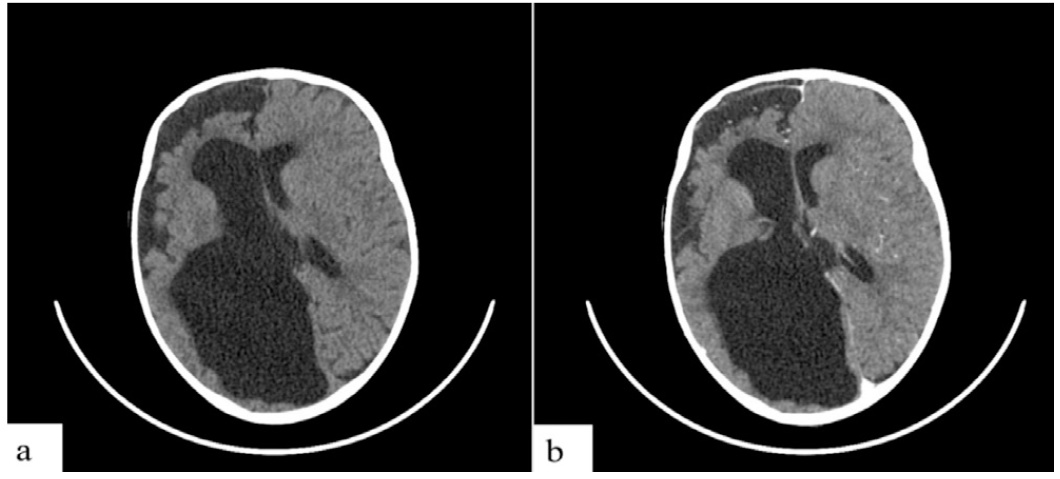
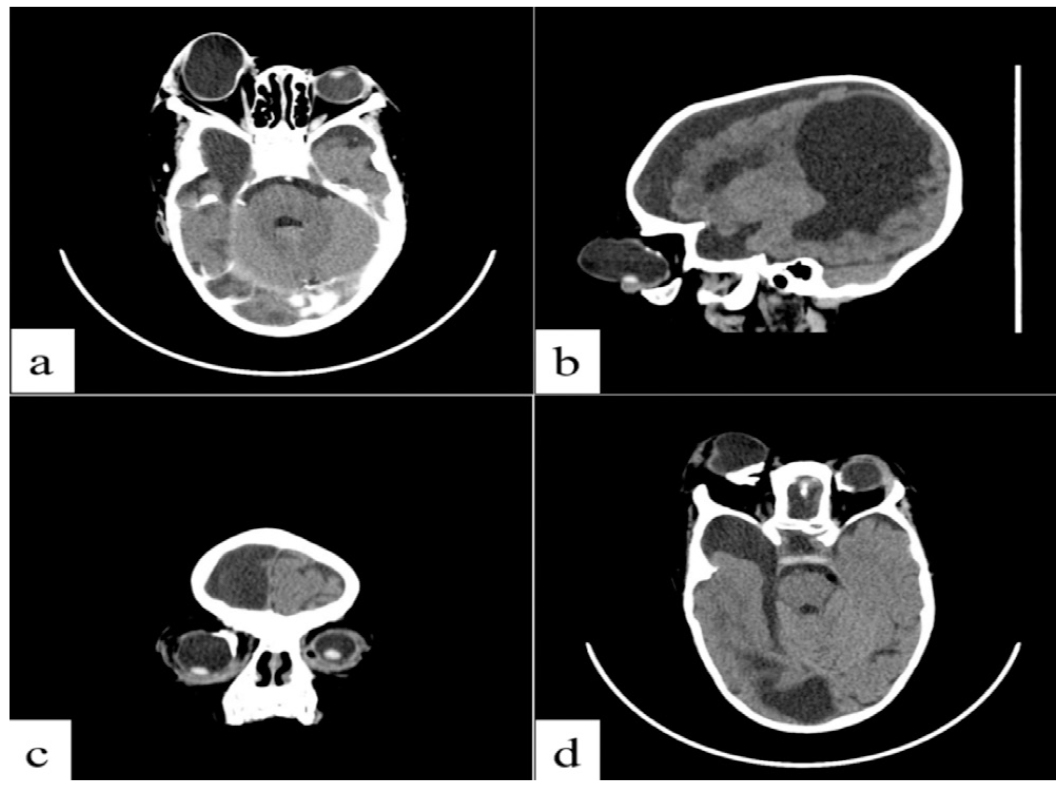
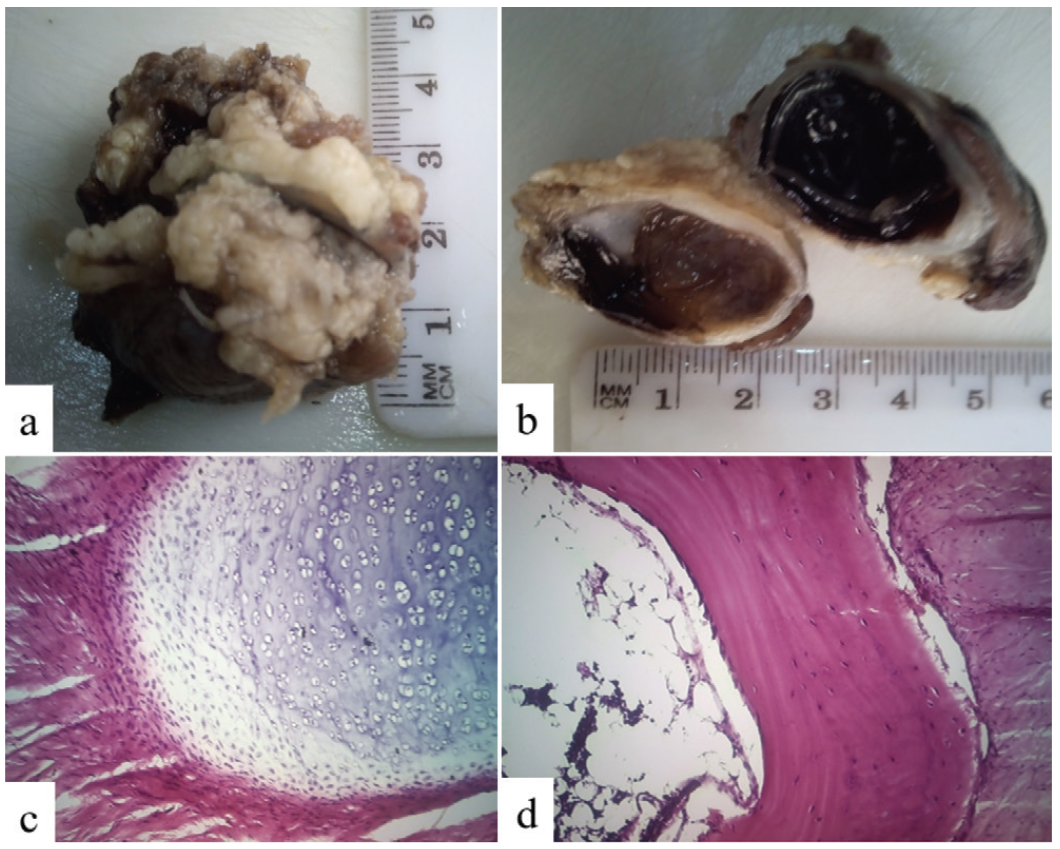
Ensefalokraniyokutanöz lipomatozis (EKKL), aynı zamanda Haberland veya Fishman sendromları olarak da bilinen, karakteristik olarak santral sinir sistemi, gözler ve deri gibi ekto mezo dermal dokuları tutan son derece nadir görülen bir konjenital nörokutanöz hastalıktır. Hastalığın etiyolojisi bilinmemektedir. Bu olgu sunumunda Sahra Altı Afrika’da bilateral göz tutulumu ve orbital kisti izlenen nadir bir EKKL olgusu sunulmuştur. Üç yaşında erkek hasta doğumdan beri mevcut olan sağ gözde kistik şişlik şikayeti ile başvurdu. Fizik muayenede kafa derisinin sağ tarafında alopesi, ipsilateral oküler kist ve kontralateral limbal dermoidin eşlik ettiği mikroftalmi saptandı. Beyin tomografisinde sağ serebral hemisferde ileri derecede atrofi, serebrospinal sıvı aralığında genişleme ve lateral ventrikülde hidrosefali ex-vacuo düşündüren dilatasyon saptandı. Bulbus ile devamlılık gösteren sağ orbita kisti ve her iki bulbusun arka kesiminde kalsifikasyon izlendi. Eksize edilen orbita kistinin histopatolojik incelemesinde yağ dokusu ile kaplı göz küresi, kist duvarında kalsifikasyon ve kornea opasitesi mevcuttu. Mikroskopik değerlendirme koristom ile uyumlu şekilde kornea sklera duvarının normal kıkırdak dokudan oluştuğunu, trabeküler kemik yapılar içerdiğini ve kemik iliği hücrelerinden oluşan bir odak bulunduğunu gösterdi. Bu bulgular, EKKL tanısı için 2009’da önerilen Moog tanı kriterleri ile uyumludur. Hastalık doğumda kolayca tanınabilse de, nörogörüntüleme; uygun tanı ve tedavinin yanı sıra diğer nadir görülen ilişkili anomalileri dışlamak veya doğrulamak için gereklidir.
Anahtar Kelimeler: Ensefalokraniyokutanöz lipomatozis, koristom, nevüs psiloliparus, orbita kisti
Giriş
Ensefalokraniyokutanöz lipomatozis (EKKL), aynı zamanda Haberland veya Fishman sendromları olarak da bilinen, etiyolojisi bilinmeyen, primer olarak kraniyal ve fasiyal asimetri, kutanöz lezyonlar, santral sinir sistemi (SSS) anomalileri ve oküler anomaliler ile karakterize son derece nadir görülen bir konjenital nörokutanöz sendromdur. İlk olarak 1970 yılında Haberland ve Perou tarafından tanımlanmış, neoplastik olmayan bir hastalıktır.1 Alopesi ve aşırı yağ dokusu ile karakterize nadir bir deri anomalisi olan nevus psiloliparus, Haberland sendromunun ayırt edici özelliğidir.2 Predominant oküler bulgu göz kapağı koristomudur, ancak eşlik edebilen diğer oküler anomaliler arasında kolobomlar, kornea veya ön kamara anomalileri ve bulbus kalsifikasyonu yer almaktadır. SSS patolojileri intrakraniyal veya intraspinal lipom, anormal intrakraniyal damarlar, serebral hemisferin tam veya parsiyel atrofisi, asimetrik dilate ventriküller veya hidrosefali, araknoid kisti, porensefalik kist ve kalsifikasyondur.3 Hastalık tanımlandıktan sonra sendromun dünya çapında çeşitli sporadik belirtileribildirilmiştir.4,5,6,7 Sendromda baskın cinsiyet yoktur ve bilindiği kadarıyla herhangi bir ırk veya coğrafyada daha sık görülmemektir.EKKL bulguları okülo serebro kütanöz sendromu, lineer nevüs sebase sendromu, Goltz sendromu ve Goldenhar sendromu gibi diğer konjenital gelişimsel bozukluklara benzerdir. EKKL’nin klasik klinik ve nörogörüntüleme bulgularının yanı sıra bildiğimiz kadarıyla bu sendromda daha önce tanımlanmamış bir bulgu olan orbita kisti izlenen 3 yaşındaki erkek olguyu sunuyoruz.
Tartışma
EKKL ilk olarak 1970 yılında Haberland ve Perou1 tarafından tanımlanmış ve bu nedenle Haberland sendrom adını almıştır.Daha sonra, 1987’de Fishman 3 yeni olgu bildirmiştir. Bu nedenle Fishman sendromu olarak da adlandırılmıştır.4,5,6 Bu hastalıkta baskın cinsiyet yoktur ve herhangi bir ırk veya coğrafyada daha sık görülmemektir.3,8,9 EKKL patogenezi belirsizliğini korumaktadır. Genetik kalıtım veya kromozom anormalisi düşündüren herhangi bir kanıt bulunmamaktadır. 1970 yılında Haberland tarafından öne sürülen sefalik nöral krest ve ön nöral tüp disgenezisi,1 EKKL’de patogenezi açıklayan en yaygın teori olmaya devam etmektedir ve somatik mosaisizme dayanır.
Saçlı derinin saçsız lezyonu (nevüs psiloliparus) patognomoniktir ve özellikle yağ dokusunun aşırı birikimi ile birlikte görüldüğünde sendromun dominant bir bileşenidir.2 Hastalığın predominant özelliği göz kapağı koristomudur, ancak görülebilen diğer oküler hastalıklar arasında kolobomlar, kornea veya ön kamara patolojileri ve bulbus kalsifikasyonu yer alır. SSS bozuklukları intrakraniyal veya intraspinal lipom, anormal intrakraniyal damarlar, serebral hemisferin tam veya parsiyel atrofisi, asimetrik dilate ventriküller veya hidrosefali, araknoid kisti, porensefalik kist ve intrakraniyal kalsifikasyondur.3 Sendromu karakterize eden diğer özellikler kraniyal ve fasiyal asimetri, hamartom ve bazen görülen visseral lipomlardır. Olgumuzda klasik sistemik tutulum triadı vardı ve EKKL tanısında kullanılan güncellenmiş Moog tanı kriterlerini karşılıyordu.3 Hastanın sendrom ile uyumlu ve daha önce literatürde bildirilmiş olan klinik ve nörogörüntüleme bulguları şunlardı: Kraniyal ve fasiyal asimetri, skarsız strialı alopesi, oküler koristom, asimetrik olarak genişlemiş ventriküller, sağ serebral hemisferde atrofi ve bilateral bulbus kalsifikasyonlarıdır.1,2,3,4,5,6,7 Ancak, olgumuzda görülen sıradışı bulgu sağ orbita kistinin bulbus ile devamlılık göstermesiydi. Bu bulgu EKKL’de bildirilmemiştir. Okülo serebro kutanöz (Delleman-Orthuys) sendromda öne çıkan bulgulardan biri orbita kistidir. Bu nedenle, bu bulgu iki nörokutanöz sendrom arasında ortak özellikler olduğuna işaret ediyor olabilir veya bildiğimiz kadarıyla daha önce literatürde tanımlanmamış yeni bir hastalık olabilir.
Hastamızda görüldüğü gibi bilateral göz tutulumu daha önce bildirilmiş olmasına rağmen EKKL’de anomaliler tek taraflı olma eğilimindedir.11,12 EKKL ile ilişkili diğer klinik bulgular arasında nöbetler ve mental retardasyon yer almaktadır, ancak bizim olgumuzda bu bulgulardan hiçbirine rastlanmadı.5 Nörogörüntülemede saptanan intrakraniyal malformasyonların derecesine rağmen nörolojik defisitlerin olmaması daha önce bildirilen ve intrakraniyal anomalilere göre gözlenen nörolojik defisitlerin daha az şiddetli olduğu olgular ile uyumludur.3,10 Bununla birlikte, çocuğun nörolojik durumu büyüdükçe kötüleşebileceğinden, uzun süreli takip gereklidir.
EKKL ayırıcı tanısında okülo serebro kutanöz (Delleman-Orthuys) sendrom, Sturge-Weber, Proteus sendromu, nevüs sebase sendromu, okülo-aurikülo-vertebral (Goldenhar) sendrom ve oküloektodermal sendrom bulunmaktadır ve bu nörokutanöz bozukluklar arasındaki olası benzerlikler tanı konmasını zorlaştırabilir.7,10,13,14,15 Olgumuz buna iyi bir örnektir çünkü hastamız EKKL’nin tipik özelliklerine sahipti, ancak olgumuzda aynı zamanda Delleman-Orthuys sendromunda yaygın olarak karşılaşılan bir bulgu olan orbita kisti de mevcuttu.
Oküler lezyonların tedavisi esas olarak kozmetiktir ve konjonktiva tümörlerinin eksizyonu ve lameller veya penetran keratoplastiden oluşmaktadır.16 Hastamızın kistik sağ gözüne modifiye enükleasyon yapıldı. Bu hastalıkta dismorfik kutanöz lezyonlar cerrahi tedavi gerektirebilir. EKKL’de SSS değişikliklerine rağmen hastaların çoğunda normal gelişim izlenirken, bazı hastalar ileri mental retardasyon ile başvurabilmektedir.3
Bildiğimiz kadarı ile sunduğumuz olgu, kolektif deneyimimize göre EKKL’ye özgü çoklu organ tutulumuna orbita kistinin eşlik ettiği ilk olgu olma özelliğini taşımaktadır. Orbita kisti sıklıkla okülo serebro kütanöz (Delleman-Orthuys) sendromu ile ilişkilidir. Bu nedenle, bu bulgu iki nörokutanöz sendrom arasında ortak özellikler olduğuna işaret ediyor olabilir veya bildiğimiz kadarıyla daha önce literatürde tanımlanmamış yeni bir hastalık olabilir. Nörogörüntüleme uygun tanı ve tedavinin yanı sıra diğer nadir görülen ilişkili anomalileri dışlamak veya doğrulamak için gereklidir. EKKL’li çocuğu olan ebeveynlere, hastalığın kardeşlerde ortaya çıkma riskinin neredeyse olmadığı açıklanmalı ve bu genetik sendromun diğer kuşaklara geçen bir hastalık olmadığı konusunda da güvence verilmelidir.
Dipnotlar
Etik
Hasta Onayı: Alındı.
Hakem Değerlendirmesi
Hakem Değerlendirmesi: Editörler kurulu dışında olan kişiler tarafından değerlendirilmiştir.
Yazarlık Katkıları
Cerrahi ve Medikal Uygulama: Z.Y.M., A.G.F., Konsept: A.G.F., A.F., Dizayn: A.G.F., H.F.K.M., Veri Toplama veya İşleme: A.B.Z., Literatür Arama: A.G.F., A.F., Z.Y.M., A.B.Z., H.F.K.M., Yazan: A.G.F., H.F.K.A.
Çıkar Çatışması
Çıkar Çatışması: Yazarlar çıkar çatışması bildirmemiştir.
Finansal Destek: Yazarlar bu çalışma için maddi destek alınmadığını beyan etmişlerdir.
Kaynakça
Haberland C, Perou M. Encephalocraniocutaneous lipomatosis: a new example of ectomesodermal dysgenesis. Arch Neurol. 1970;22:144-155.
Kim DH, Park SB, Lee Y, Im M, Seo YJ, Choi SH, Lee JH. Encephalocraniocutaneous lipomatosis without neurologic anomalies. Ann Dermatol. 2012;24:476-478.
Moog U. Encephalocraniocutaneous lipomatosis. J Med Genet. 2009;46:721-729.
Fishman MA, Chang CS, Miller JE. Encephalocraniocutaneous lipomatosis. Pediatrics. 1978;61:580-582.
Fishman MA. Encephalocraniocutaneous lipomatosis. J Child Neurol. 1987;2:186-193.
Fishman MA. Encephalocraniocutaneous lipomatosis. In: Gomer MR, ed. Neurocutaneous disease. A practical approach. Boston; Butterworths; 1987:349-355.
Gokhale NR, Mahajan PM, Belgaumkar VA, Pradan SN, Uttarwar NS. Encephalocraniocutaneous lipomatosis: a rare neurocutaneous syndrome. Indian J Dermatol Venereol Leprol. 2007;73:40-42.
Hunter AG. Oculocerebrocutaneous and Encephalocraniocutaneous lipomatosis syndromes: Blind men and an elephant or separate syndromes? Am J Med Genet A. 2006;140:709-726.
Brassesco MS, Valera ET, Becker AP, Castro-Gamero AM, de Aboim Machado A, Santos AC, Scrideli CA, Oliveira RS, Machado HR, Tone LG. Low-grade astrocytoma in a child with Encephalocraniocutaneous lipomatosis. J Neurooncol. 2010;96:437-441.
Rubegni P, Risulo M, Sbano P, Buonocore G, Perrone S, Fimiani M. Encephalocraniocutaneous lipomatosis (Haberland syndrome) with bilateral cutaneous and visceral involvement. Clin Exp Dermatol. 2003;28:387-390
Valladares MJ, Blanco MJ, Lopez-Lopez F, Gonzalez F. Bilateral ocular involvement in Encephalocraniocutaneous lipomatosis. Eur J Pediatr Neurol. 2007;11:108-110.
Al Al-Mefty O, Fox JL, Sakati N, Bashir R, Probst F. The multiple manifestation of the Encephalocraniocutaneous lipomatosis syndrome. Child’s Nerv Syst. 1987;3:132-134.
Sofiatti A, Cirto AG, Arnone M, Romiti R, Santi C, Leite C, Sotto M. Encephalocraniocutaneous lipomatosis: clinical spectrum of systemic involvement. Pediatr Dermatol. 2006;23:27-30.
Cruz AA, Schirmbeck T, Pina-Neto JM, Funayama CA. Cicatricial upper eyelid retraction in Encephalocraniocutaneous lipomatosis: a report of two cases and review of literature. Ophthalmic Plast Reconstr Surg. 2002;18:151-155
Parzzini C, Triulzi F, Russo G, Mastrangelo M, Scotti G. Encephalocraniocutaneous lipomatosis: Complete neuroradiologic evaluation and follow-up of two cases. AJNR Am J Neuroradiol. 1999;20:173-176
Kalyan K, Vijayalakshmi B, Srinivas D, Ramanareddy G. Encephalocraniocutaneous lipomatosis (Haberland syndrome): a case report and review of literature. Indian J Dermatol. 2013;58:232-234.